Регистрация медицинских изделий по правилам ЕАЭС — это обязательная процедура для вывода продукции на рынки стран Евразийского экономического союза.
Страны участники Евразийского экономического союза: Российская Федерация, Республика Беларусь, Республика Казахстан, Кыргызская Республика, Республика Армения.
Регистрация медицинских изделий, предназначенных для обращения на территории Евразийского экономического союза (далее – Союз), осуществляется в порядке, установленном Решением Совета ЕЭК от 12.02.2016 № 46 «О Правилах регистрации и экспертизы безопасности, качества и эффективности медицинских изделий».
Случаи, когда регистрация медицинских изделий в рамках ЕАЭС не требуется, определены пунктом 11 статьи 4 Соглашения о единых принципах и правилах обращения медицинских изделий (изделий медицинского назначения и медицинской техники) в рамках Евразийского экономического союза в рамках Евразийского экономического союза.
Заявителем при регистрации может быть производитель, являющийся резидентом государства-члена Союза, или его уполномоченный представитель, который также должен быть резидентом государства-члена Союза.
Регистрация медицинского изделия в рамках ЕАЭС по выбору заявителя может осуществляться как в одном, так и в нескольких государствах-членах Союза.
Документом, подтверждающим факт регистрации медицинского изделия, является регистрационное удостоверение, которое выдается бессрочно и действует в рамках Союза.
Применяемая терминология при регистрации медицинских изделий по правилам ЕАЭС:
Регистрация медицинских изделий по правилам ЕАЭС — включает следующие ключевые термины:
- Регистрация медицинского изделия в ЕАЭС – процедура выдачи уполномоченным органом разрешения на медицинское применение медицинского изделия в рамках Союза;
- Референтное государство – выбранное заявителем государство, входящее в ЕАЭС, уполномоченный орган (экспертная организация) которого осуществляет регистрацию и экспертизу;
- Государство признания – государство-член, уполномоченный орган (экспертная организация) которого осуществляет процедуру согласования экспертного заключения референтного государства;
- Заявитель – это производитель медицинских изделий, которому необходима процедура регистрации. В качестве заявителя может выступать его представитель (доверенное лицо);
- Уполномоченный представитель производителя – юридическое лицо или физическое лицо, зарегистрированное в качестве индивидуального предпринимателя, являющиеся резидентами государства-члена и уполномоченные в соответствии с доверенностью производителя медицинского изделия представлять его интересы и нести ответственность в части обращения медицинского изделия в рамках Союза и исполнения обязательных требований, предъявляемых к медицинским изделиям;
- Медицинские изделия для диагностики in vitro – любые инструменты, аппараты, приборы, оборудование, материалы, реагенты, калибраторы, контрольные материалы и прочие изделия, применяемые в медицинских целях отдельно или в сочетании между собой, а также вместе с принадлежностями, необходимыми для применения указанных изделий по назначению (включая специальное программное обеспечение), и предназначенные производителем для применения при исследованиях in vitro образцов биологических материалов человека для получения информации относительно физиологического или патологического состояния, врожденной патологии, предрасположенности к определенному клиническому состоянию или болезни, совместимости тканей с потенциальным реципиентом, прогнозирования реакций на терапевтические воздействия, выбора терапевтических средств и (или) контроля лечения.
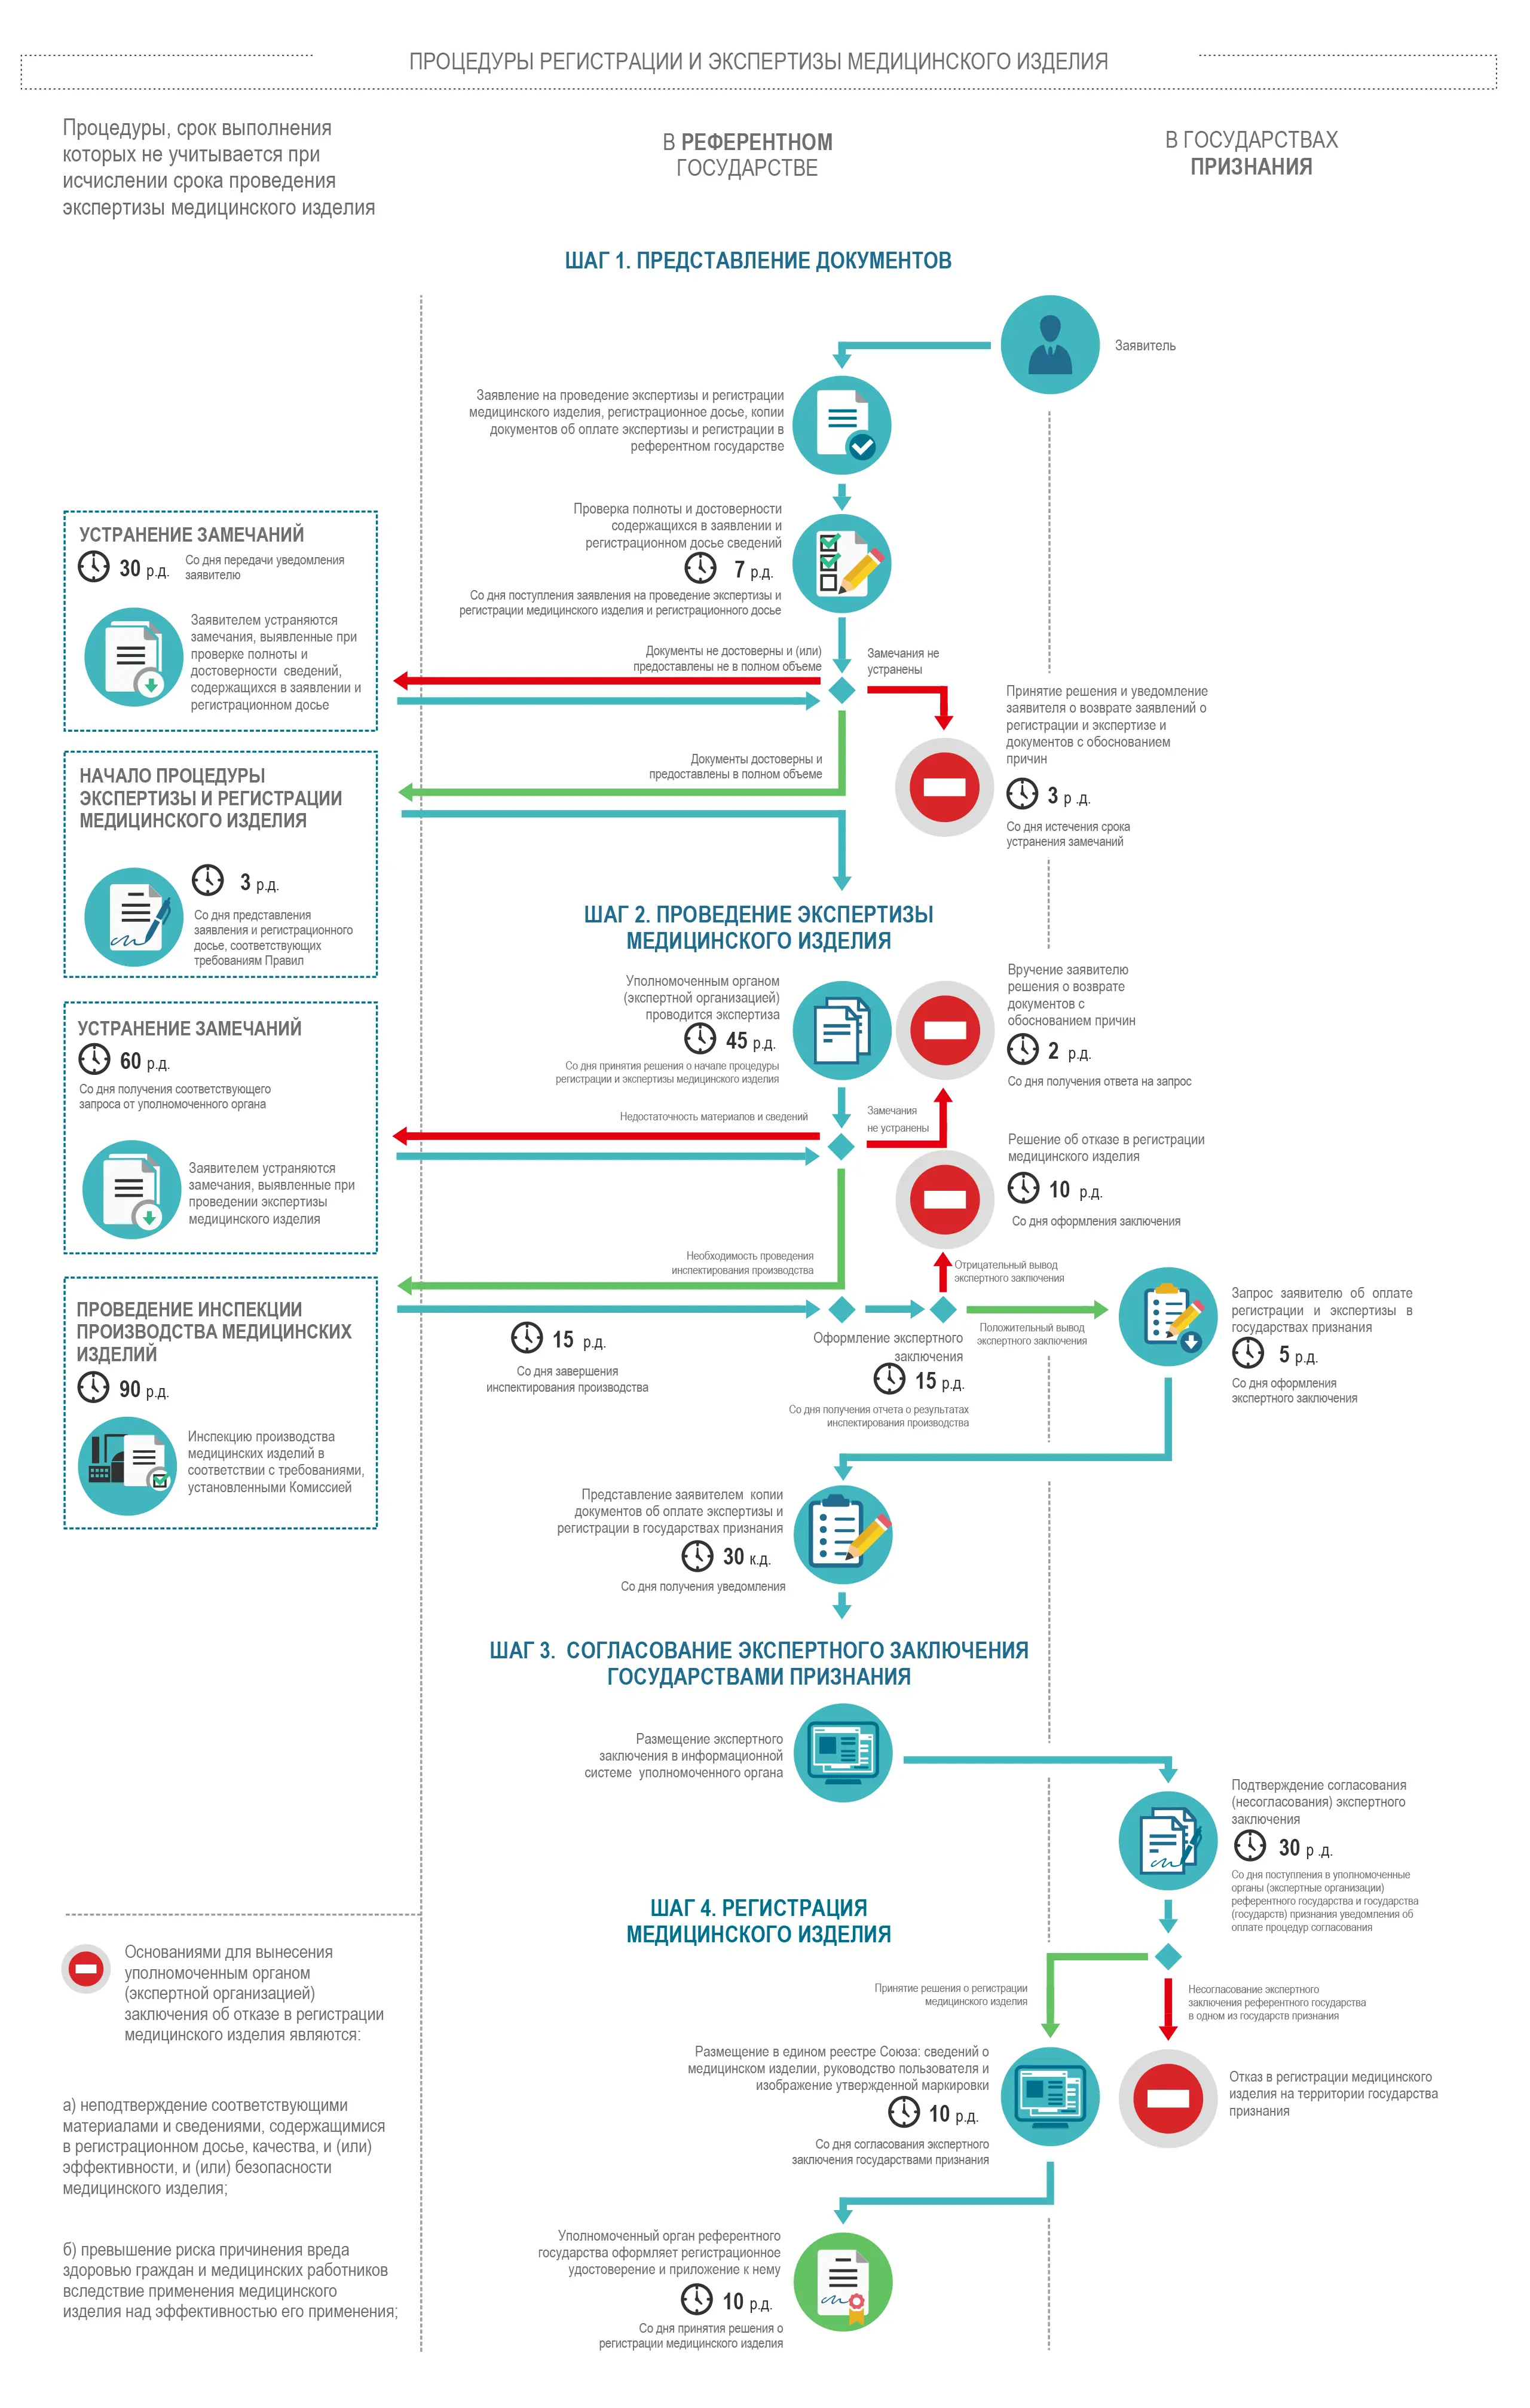
- Сбор и анализ документов регистрационного досье, предоставляемых производителем (изготовителем)/УПП, в том числе определение класса риска медицинского изделия и номенклатурного кода вида
- Составление недостающих, доработка представленных документов регистрационного досье на медицинское изделие
- Оценка стоимости и количества образцов медицинского изделия для проведения всех необходимых типов испытаний
- Выбор испытательных лабораторий и медицинских организаций, заключение договоров, оплата счетов
- Изготовление и/или ввоз образцов медицинского изделия на территорию государства страны члена ЕАЭС, в которой будут проводится испытания
- Организация и сопровождение необходимых испытаний образцов медицинского изделия
- Выбор референтной страны и стран признания
- Оплата Заявителем государственных пошлин, и подача готового регистрационного досье в уполномоченный орган референтной страны
- Проверка полноты и достоверности предоставленной документации и содержащихся сведений уполномоченным органом (экспертной организацией) референтной страны
- Устранение замечаний (при необходимости)
- Экспертиза качества, эффективности и безопасности медицинского изделия уполномоченным органом (экспертной организацией) референтной страны
- Устранение замечаний (при необходимости)
- Организация и сопровождение инспектирования производства медицинского изделия
- Оплата процедур согласования странами признания экспертного заключения референтной страны, перевод документации на языки государств признания, направление документов в страны признания
- Согласование экспертного заключения уполномоченными органами (экспертными организациями) государств признания
- Выдача регистрационного удостоверения
Размер пошлины за выдачу регистрационного удостоверения (референтное государство – Российская Федерация):
11 000 ₽ для медицинских изделий вне зависимости от класса риска
Размер пошлины за проведение экспертизы регистрационного досье (референтное государство – Российская Федерация):
| 1 класс риска |
72 000 ₽ |
| 2а класс риска |
104 000 ₽ |
| 2б класс риска |
136 000 ₽ |
| 3 класс риска |
184 000 ₽ |
Регистрация медицинских изделий в ЕАЭС предусматривает необходимость дополнительно учитывать обязательную оплату пошлин в каждой стране-участнице (государстве признания), где планируется обращение продукции.
Ориентировочные минимальные сроки регистрации медицинских изделий по правилам ЕАЭС:
| 1 класс риска |
12-20 месяцев |
| 2а класс риска (нестерильные) |
12-20 месяцев |
| 2а класс риска (стерильные, не имплантируемые) |
15-23 месяца |
| 2а класс риска (стерильные, имплантируемые) |
31-39 месяцев |
| 2б класс риска |
31-39 месяцев |
| 3 класс риска |
31-39 месяцев |
Стоимость наших услуг по регистрации медицинских изделий по правилам ЕАЭС:
| 1 класс риска |
от 550 000 ₽ |
| 2а класс риска (нестерильные) |
от 750 000 ₽ |
| 2а класс риска (стерильные) |
от 850 000 ₽ |
| 2б класс риска |
от 1 000 000 ₽ |
| 3 класс риска |
от 1 115 000 ₽ |
Основные нормативно-правовые акты, регулирующие регистрацию медицинских изделий по правилам ЕАЭС:
- Решение Совета ЕЭК от 12 февраля 2016 года № 46 «О Правилах регистрации и экспертизы безопасности, качества и эффективности медицинских изделий»;
- Решение Коллегии ЕЭК от 22 декабря 2015 года № 173 «Об утверждении Правил классификации медицинских изделий в зависимости от потенциального риска применения»;
- Решение Совета ЕЭК от 12 февраля 2016 года № 28 «Об утверждении Правил проведения технических испытаний медицинских изделий»;
- Решение Совета ЕЭК от 16 мая 2016 года № 38 «Об утверждении Правил проведения исследований (испытаний) с целью оценки биологического действия медицинских изделий»;
- Решением Совета ЕЭК от 12 февраля 2016 года № 42 «Об утверждении перечня видов медицинских изделий, подлежащих отнесению при их регистрации к средствам измерений»;
- Решение Совета ЕЭК от 18 октября 2016 года № 98 «Об утверждении порядка утверждения типа средств измерений»;
- Решение Совета ЕЭК от 12 февраля 2016 года № 29 «О правилах проведения клинических и клинико-лабораторных испытаний (исследований) медицинских изделий»;
- Рекомендация Коллегии ЕЭК от 04 сентября 2017 года № 17 «О перечне стандартов, в результате применения которых на добровольной основе полностью или частично обеспечивается соблюдение соответствия медицинских изделий Общим требованиям безопасности и эффективности медицинских изделий, требованиям к их маркировке и эксплуатационной документации на них»;
- Рекомендация Коллегии ЕЭК от 08 июня 2021 года № 10 «О внесении изменений в перечень стандартов, в результате применения которых на добровольной основе полностью или частично обеспечивается соблюдение соответствия медицинских изделий Общим требованиям безопасности и эффективности медицинских изделий, требованиям к их маркировке и эксплуатационной документации на них»;
- Решение Совета ЕЭК от 10 ноября 2017 года № 106 «О Требованиях к внедрению, поддержанию и оценке системы менеджмента качества медицинских изделий в зависимости от потенциального риска их применения»;
- Рекомендация Коллегии Евразийской экономической комиссии от 23 декабря 2024 года № 27 «О Методических рекомендациях по содержанию и структуре документов регистрационного досье медицинского изделия и проведению экспертизы безопасности, качества и эффективности медицинского изделия в целях его регистрации в рамках Евразийского экономического союза»;
- Рекомендация Коллегии Евразийской экономической комиссии от 11 февраля 2025 года № 2 «О внесении изменений в перечень стандартов, в результате применения которых на добровольной основе полностью или частично обеспечивается соблюдение соответствия медицинских изделий Общим требованиям безопасности и эффективности медицинских изделий, требованиям к их маркировке и эксплуатационной документации на них»;
- Решение Коллегии Евразийской экономической комиссии от 18 февраля 2025 года № 18 «О внесении изменений в Правила классификации медицинских изделий в зависимости от потенциального риска применения»;
- Рекомендация Коллегии Евразийской экономической комиссии от 23 сентября 2024 года № 20 «О Методических рекомендациях по классификации медицинских изделий для диагностики in vitro в зависимости от потенциального риска применения в целях их регистрации в рамках Евразийского экономического союза»;
- Решение Коллегии Евразийской экономической комиссии от 26 января 2024 года № 7 «О внесении изменений в Решение Совета Евразийской экономической комиссии от 12 февраля 2016 г. N 29»;
- Решение Коллегии Евразийской экономической комиссии от 22 декабря 2015 года № 174 «Об утверждении Правил проведения мониторинга безопасности, качества и эффективности медицинских изделий».